

2026年8月31日,新修订的临床试验核查要点随《药物临床试验机构监督检查要点及判定原则》与《药品注册核查要点及判定原则》一并发布,9月1日起施行。监管思路由"查有没有记录"转向"查体系能否保护受试者、保证数据可靠",机构、申办者和主要研究者都需要对照自身工作重新自查。
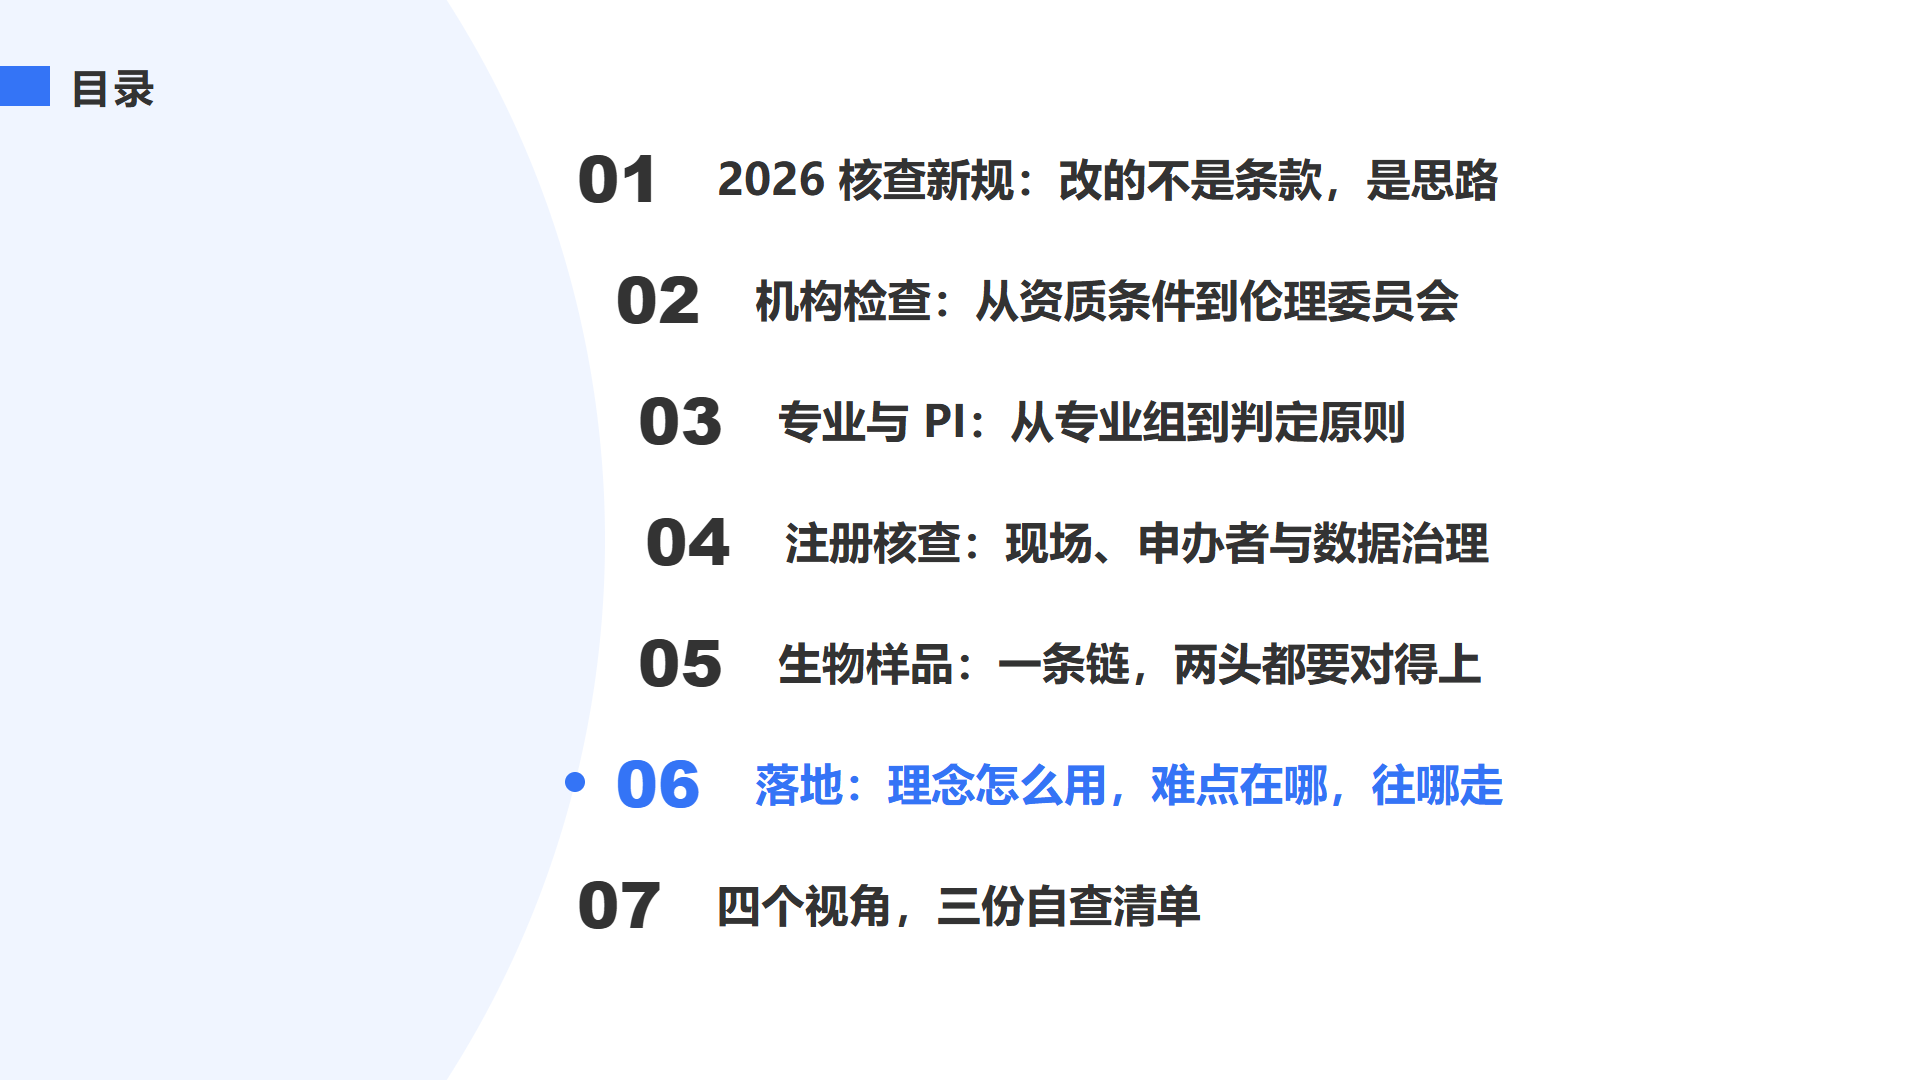
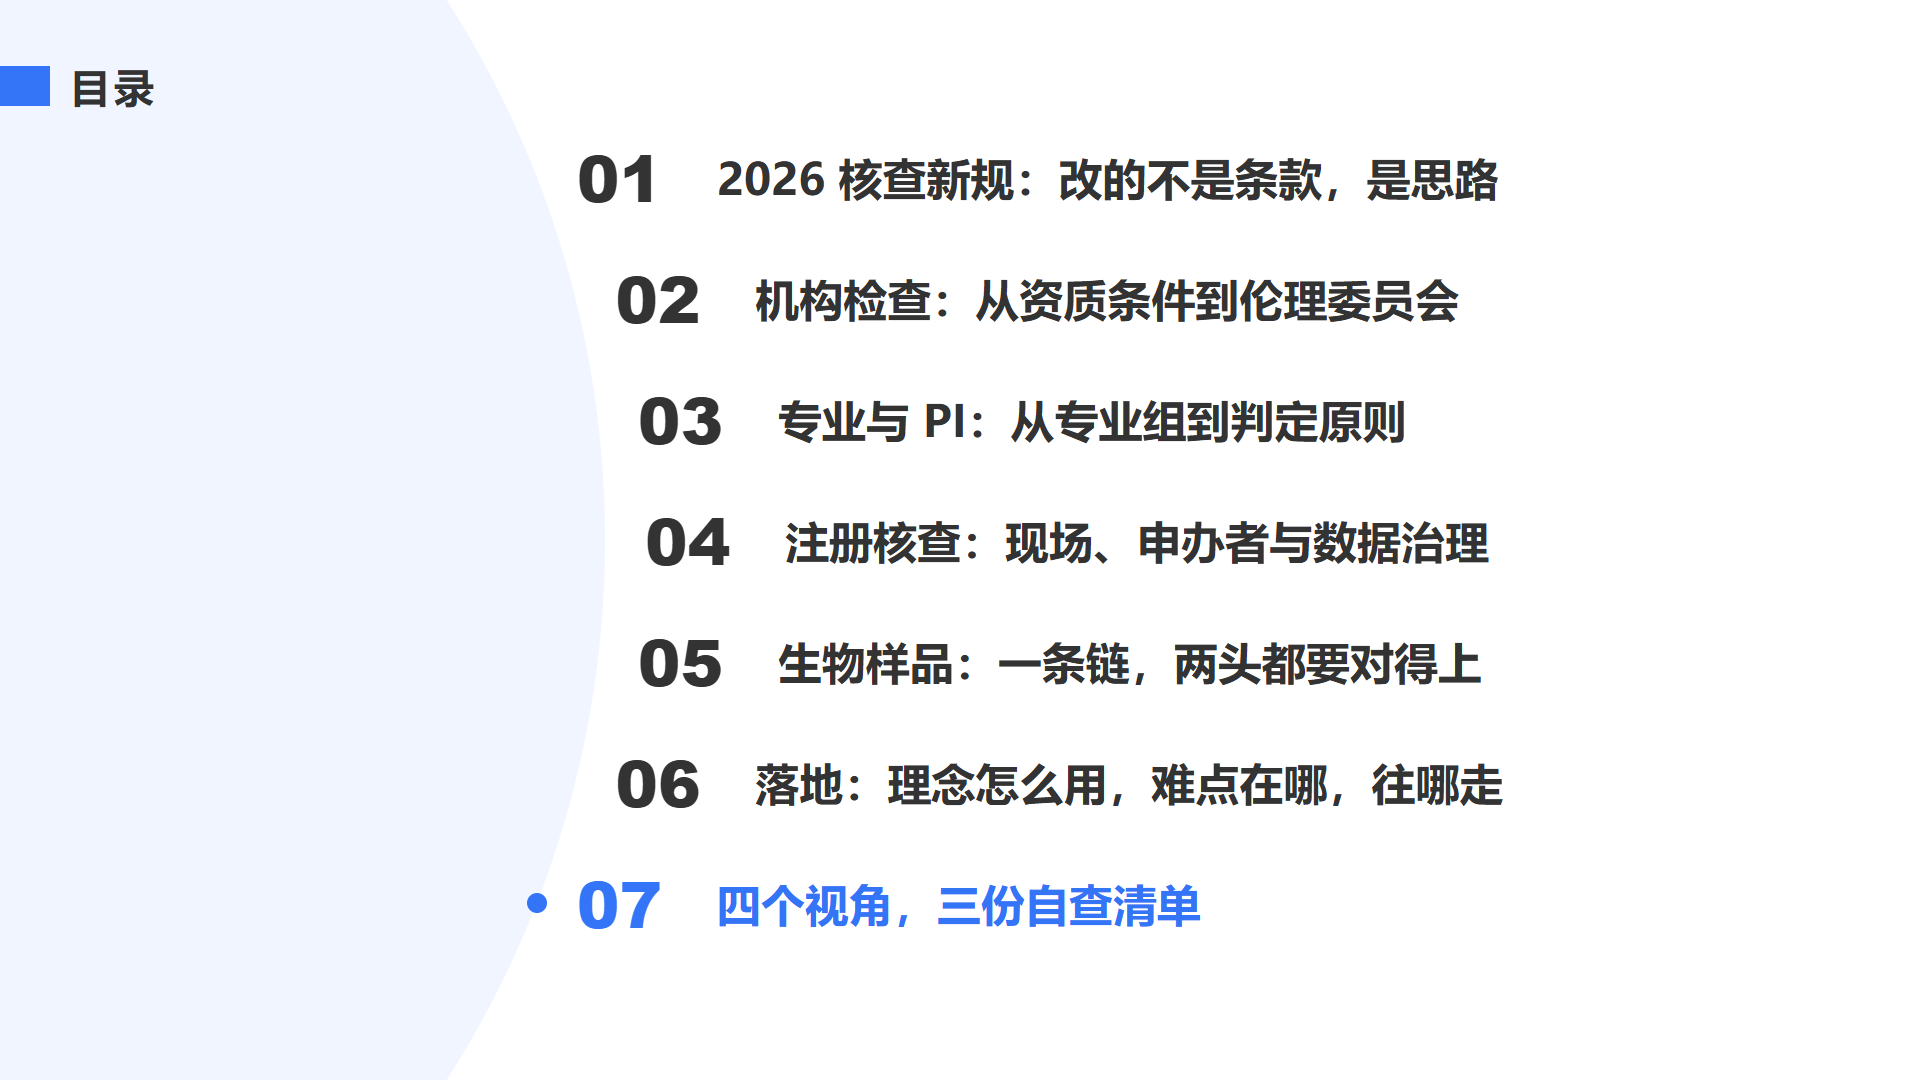
本期视频先梳理修订背景与质量源头管控、风险匹配、符合目的三大核心理念,再解读机构监督检查要点中资质备案、信息系统、质量管理和伦理委员会的变化,并说明判定原则里缺陷分级与现场检查结论的划分方式。随后讲解注册核查新增的申办者试验管理与延伸检查,以及与新版GCP衔接的主要研究者最终责任和不得授权事项,对照2021版说明核查逻辑从单点合规检查走向全链条体系评价。
在数据治理部分,视频介绍元数据、稽查轨迹、权限管理和计算机化系统验证等要求;在生物样品管理部分,则从采样、转运、储存到分析实验室逐环节说明全链条核查的逻辑,并提示服务供应商的监督责任。最后,视频还整理了落地中的常见困惑,以及机构、申办方、研究者三类角色的自查方向。
如果你想系统了解临床试验核查要点和药品注册核查要点的新变化,欢迎观看完整视频,并关注摩熵医药更多法规解读类视频课程,跟进核查新规的落地动态。本视频为法规与行业信息解读,不构成法律意见。